ANMAT actualizó el marco para demostrar equivalencia terapéutica de medicamentos de síntesis química de uso humano. La Disposición 7204/2026, anunciada el 11 de noviembre, ordena requisitos y adopta referencias científicas internacionales. El cambio se refiere a cómo se produce y evalúa evidencia sobre productos comparables. Para el público, la distinción central es que un procedimiento regulatorio más unificado no significa que desaparezcan los estudios ni que cualquier presentación pueda sustituirse automáticamente por otra.
La explicación del organismo sanitario define la bioequivalencia a partir de medicamentos con el mismo principio activo y la misma dosis: se analiza si la absorción ocurre de manera comparable, tanto en cantidad como en velocidad, dentro de límites científicos. Compartir un nombre de principio activo es una referencia necesaria para esa comparación, pero no reemplaza la evidencia que el procedimiento exige sobre el comportamiento de las formulaciones.
La comparación necesita un producto de referencia
La comunicación del Gobierno sobre la medida informa que se condensan 36 normas y que la regulación define directamente el producto de referencia para las comparaciones. También contempla recurrir al original aprobado en el exterior cuando no se comercialice en la Argentina. El objetivo es simplificar una instancia previa de definición del comparador, no eliminar la necesidad de comparar ni dar por probado de antemano el resultado.
Un comparador cumple una función precisa: proporciona la referencia contra la cual se analiza otro producto. Su selección y el resultado del estudio son decisiones distintas. Identificarlo no demuestra que una formulación determinada haya alcanzado la equivalencia exigida; permite organizar la evaluación que deberá comprobarlo. Esta separación explica por qué una simplificación administrativa puede coexistir con controles científicos, sin que ambas dimensiones deban presentarse como opciones excluyentes.
Cuándo aparecen las pruebas de laboratorio
Entre las referencias incorporadas figuran las guías ICH M9, M10, M13A y M13B. ANMAT las vincula con bioequivalencia, condiciones para reemplazar ciertos estudios en personas y confiabilidad de los métodos que analizan muestras. Cada una aborda un aspecto del procedimiento. Mencionarlas en conjunto no significa que todos los medicamentos deban evaluarse por un único ensayo ni que todas las alternativas sean aplicables a cualquier principio activo o presentación.
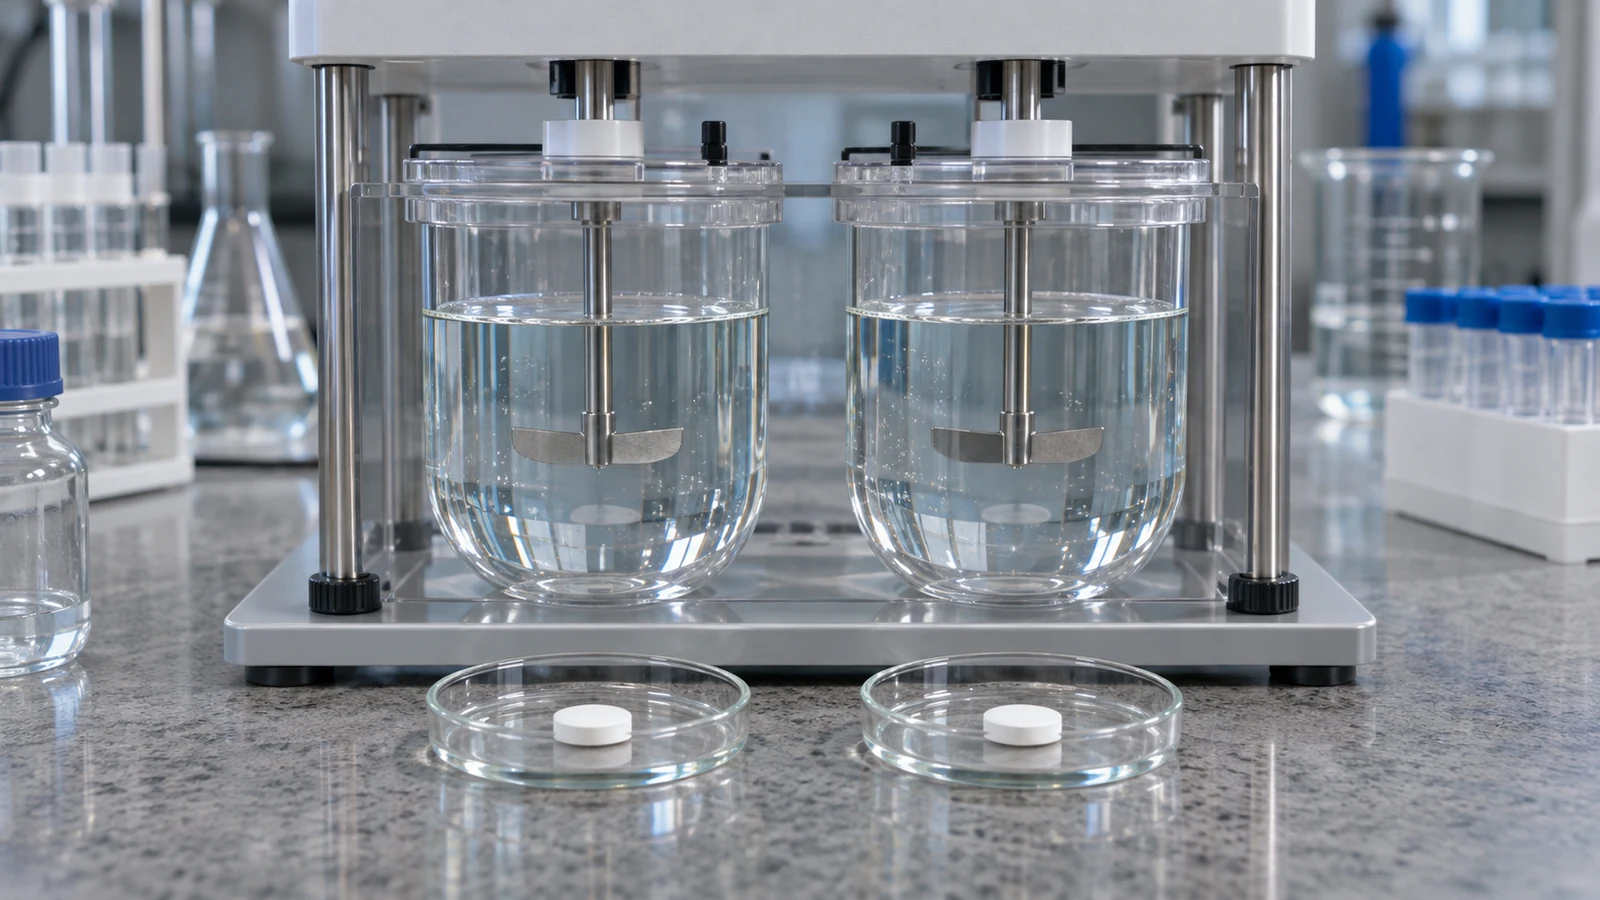
La ficha de la guía ICH M9 publicada por la Agencia Europea de Medicamentos identifica la clasificación biofarmacéutica como base para determinadas bioexenciones. Solubilidad, permeabilidad y disolución en laboratorio forman parte de ese enfoque. La exención de un tipo de estudio no equivale a una exención de evidencia: supone que se cumplen condiciones que permiten utilizar otra vía de demostración. La decisión sigue dependiendo del producto y de los requisitos correspondientes.
La confiabilidad del análisis de muestras es otra pieza de ese circuito: obtener material para un estudio y medirlo correctamente son tareas diferentes. Los métodos de evaluación deben permitir que las conclusiones se apoyen en resultados válidos, no solo en la existencia formal de un ensayo.
Un alcance que no debe ampliarse por analogía
La descripción de ICH M13A en la EMA se refiere a formas orales sólidas de liberación inmediata destinadas a aportar el fármaco a la circulación sistémica. Incluye ejemplos como comprimidos, cápsulas y gránulos o polvos para suspensión oral. Su objeto permite reconocer un límite: no es una regla universal para todo producto sanitario. El marco argentino anunciado tampoco debe confundirse con una regulación general de medicamentos biológicos.
Para interpretar el cambio conviene conservar tres niveles: el tipo de producto, el estudio que corresponde y la evaluación de sus resultados. Confundirlos puede generar dos lecturas equivocadas: que toda prueba en personas será reemplazada o que toda bioexención carece de soporte científico. La información oficial describe una actualización de criterios para decidir qué requisitos se aplican, sin afirmar ninguna de esas dos generalizaciones.
Dos plazos para situaciones diferentes
ANMAT informa que los nuevos requisitos alcanzarán a las solicitudes de nuevos registros una vez transcurridos 120 días desde la publicación de la disposición. Para registros en trámite y ya otorgados, señala un período de cinco años para cumplir las nuevas exigencias. Esos horizontes distinguen situaciones regulatorias diferentes. No son un plazo para que los pacientes cambien un tratamiento ni una instrucción sobre la administración cotidiana de medicamentos.
El Gobierno también presenta la armonización como una oportunidad para reducir repeticiones de estudios y facilitar acceso a mercados que exigen bioequivalencia. Son efectos buscados por el diseño regulatorio. El anuncio no permite calcular cuánto se ahorrará por producto, cuántos registros se aprobarán o qué precio tendrá un medicamento. Para evaluar esos resultados harán falta datos de aplicación, además de los requisitos que ahora se ordenan.
La medida tiene así una consecuencia inmediata identificable: establece un marco común para tramitar y evaluar evidencia. Su aplicación será gradual según los plazos informados. Para quienes usan medicamentos, la novedad describe el trabajo de regulación y control; no individualiza una sustitución, una dosis ni una conducta clínica. La comparación entre formulaciones pertenece a una evaluación específica, y esa exigencia conserva sentido aun cuando cambie la forma de organizar los trámites.